
ARTICLES
专业文章
医疗AI出海欧盟,如何应对《人工智能法案》
医疗AI出海欧盟,如何应对《人工智能法案》
前 言
欧盟《人工智能法案》(AI Act,以下简称“AIA”)针对AI系统及通用人工智能模型建立了统一监管框架,根据用途、风险等级和企业角色设置不同义务。本文聚焦医药和医疗器械企业在欧盟提供或使用医疗相关AI系统时的适用范围、高风险分类及主要合规要求。
医药和医疗器械企业向欧盟提供诊疗AI,或在欧盟研发、生产和运营中使用AI,需要先确认相关AI系统是否落入AIA的适用范围,再判断高风险分类及企业角色。同一家企业的诊疗软件、研发工具、生产AI和内部办公AI,因功能及用途不同,可能适用不同要求。
一、AIA的适用范围
AIA第2条第1款规定,AIA适用于向欧盟市场投放或在欧盟投入使用AI系统的提供者,以及设立或位于欧盟的AI系统部署者。对于位于欧盟境外的提供者和部署者,相关系统的输出在欧盟使用时,也在适用范围之内。
例如,中国企业向欧盟医疗机构提供诊疗AI软件,由医疗机构直接使用并用于诊疗,属于向欧盟提供AI系统的情形,应按第2条第1款(a)项评估其作为AI系统提供者的责任。如果中国企业在境内使用相关医疗AI分析患者资料,仅将分析结果交由欧盟医生用于诊疗,则应按第2条第1款(c)项,评估其作为欧盟境外提供者或部署者、但系统输出在欧盟使用的情形。生产环节中使用的AI系统,也应关注其输出的实际使用地。例如,中国企业在境内工厂使用AI排产或加工,所生产的药品或器械随后销往欧盟,企业应进一步核查排产方案、加工指令等AI输出是在中国工厂内部使用,还是也在欧盟使用,据此判断第2条第1款(c)项是否适用。[1]
关于如何判断是否属于AIA所管辖的“AI系统”,AIA第3条第1项将AI系统界定为具有不同程度自主性的机器系统,且可能在部署后表现出适应性,其为明确或隐含的目标,基于输入推断如何生成预测、内容、建议或决定等输出,这些输出可影响物理或虚拟环境。欧盟委员会《AI系统定义指南》进一步说明,自主性和推断能力是判断系统属性的重要要素,其中推断能力用于区分AI与传统软件。[2]
据此,企业应与研发团队结合AI系统的技术架构和实际功能,梳理从输入到输出的处理过程,重点核查系统的自主性及推断能力,区分能够基于输入进行推断并生成输出的系统与按人工预设规则执行基础数据处理的传统软件。
二、高风险AI的两条判断路径
AIA第6条设置了两条独立的高风险分类路径。
1. 产品路径
第一条是产品路径,需要同时满足两个条件:其一,AI系统本身属于附件一所列欧盟协调立法(即统一相关产品市场准入等要求的欧盟立法)管辖的产品,或用作该等产品的安全组件;其二,该AI产品或相关产品依法须经过第三方符合性评估。
就医疗器械而言,AIA附件一列举了欧盟《医疗器械条例》(Medical Devices Regulation,以下简称“MDR”)与《体外诊断医疗器械条例》(In Vitro Diagnostic Medical Devices Regulation,以下简称“IVDR”)。企业应先确认AI本身是否属于这两个条例管辖的器械,或是否预期用作相关器械的安全组件;再依据MDR第52条或IVDR第48条,结合器械类别及适用评估程序,判断是否依法需要经过第三方符合性评估。前一步对应产品路径的第一个条件,后一步对应第二个条件。例如,某影像分析AI本身属于MDR下的医疗器械软件,且被分类为需要经过第三方符合性评估的IIa类,便可据此判断为产品路径下的高风险分类。
其中,第三方符合性评估,是指在产品投放欧盟市场或投入使用前,由独立第三方按照适用法规,评估产品是否符合相关安全和性能等要求的法定程序。在医疗器械领域,这项工作主要由“公告机构”(Notified Body)承担。公告机构是由欧盟成员国依法指定、获准依据MDR或IVDR对特定范围的医疗器械开展符合性评估的第三方机构。符合性评估是由公告机构按适用程序审查质量管理体系、技术文件等材料,并在确认符合要求后出具相应证书。是否需要公告机构参与,取决于MDR/IVDR下的器械类别及具体评估路径,本文第三节将进一步说明。[3]
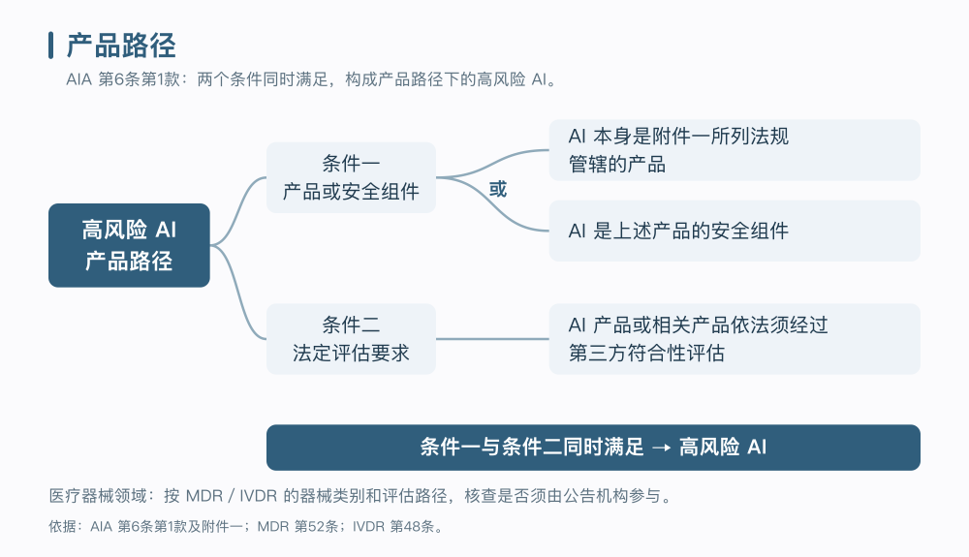
图1 产品路径
2. 应用场景路径
第二条是应用场景路径。AIA第6条第2款及附件三将若干具体场景列为高风险,包括急诊患者分诊、公共机构或代表公共机构评估个人获得基本公共援助及服务(包括医疗服务)的资格,以及人寿和健康保险的风险评估与定价。企业应根据AI系统在诊疗或其他业务中承担的具体任务,核对其是否落入附件三列举的高风险场景,进而判断该系统是否需要按高风险AI管理。企业内部用于招聘筛选、员工绩效评价的AI,也可能触及附件三的就业类条目。[4]
附件三所列场景中的AI系统原则上属于高风险AI,但AIA第6条第3款对此设置了例外:系统对自然人的健康、安全或基本权利不构成显著损害风险时,可以不被认定为高风险AI。判断时,需要关注AI系统在业务流程中的实际作用,特别是其是否实质影响决策结果。
该款进一步列明了适用这一例外的四种法定情形,若想适用例外情形,AI系统至少应符合其中一项:用于执行范围狭窄的程序性任务;用于改善已完成人类活动的结果;用于检测决策模式或与既有模式的偏离,且在未经适当人工复核的情况下,不以取代或影响已完成的人工评估结果为目的;为附件三相关用途的评估执行准备性任务。
AIA第6条第4款进一步要求,主张例外的提供者应在系统投放市场或投入使用前形成评估记录,按第49条第2款登记,并在主管机关要求时提供评估材料。
因此,企业评估该条例外是否适用时,应先明确AI系统具体承担哪一类任务,再结合其输出对最终决定的影响,说明适用例外的依据。附件三所列AI系统如涉及对自然人进行画像,则仍属于高风险AI。
另外需要注意的是,上述例外仅适用于附件三所列的应用场景路径。相关AI系统即便符合上述例外条件,但若满足第6条第1款规定的产品路径条件,仍应被认定为高风险AI。[5]
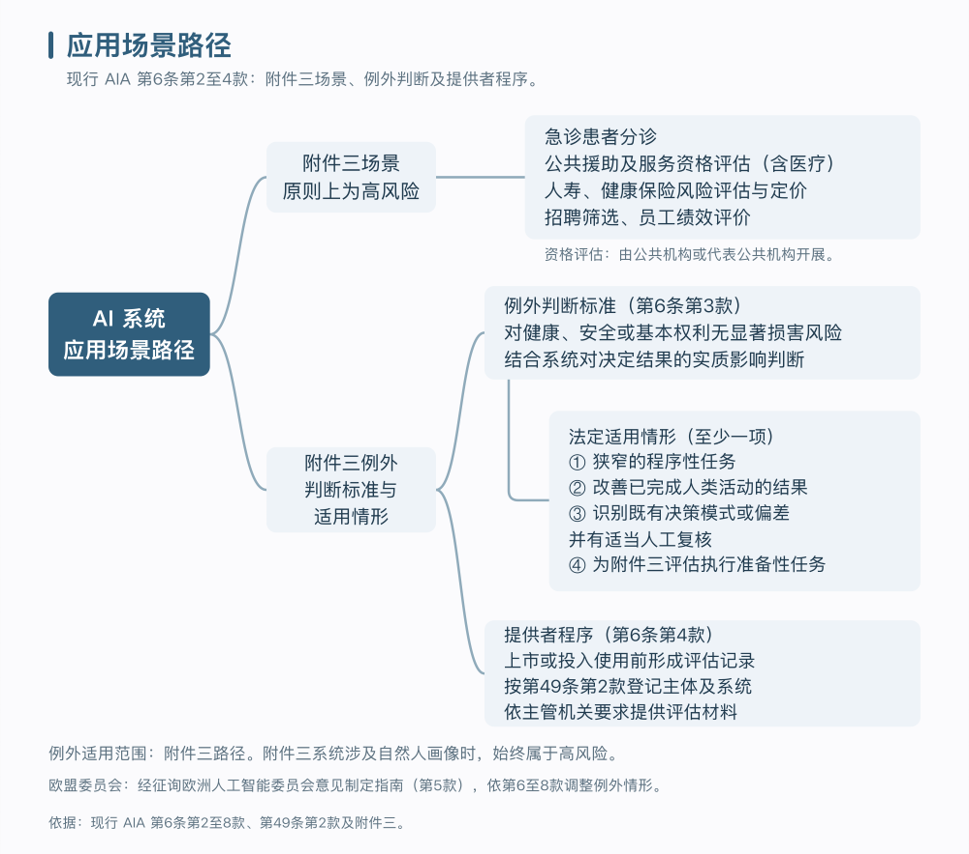
图2 应用场景路径
三、软件的医疗器械定性和风险分类
MDR第2条将具有诊断、预防、监测、治疗等特定医疗目的的软件纳入医疗器械定义,并要求根据标签、说明书、宣传销售材料及临床评价等确定预期用途。
医疗器械软件的定性和风险分类,可参考欧盟医疗器械协调小组(MDCG)发布的《医疗器械软件定性及分类指南》(MDCG 2019-11 Rev.1,以下简称“指南”)。该指南指出,软件所在位置及其与硬件的连接方式,不影响医疗器械软件的定性和风险分类。对于云端提供的软件,企业应根据其预期用途和实际功能开展评估;设有医生审核环节的软件,也需查明其输出如何参与诊断或治疗决定。评估时,可结合产品的欧盟版说明书、官网及销售材料,以及输入输出示例,核实软件承担的医疗功能和医生的具体审核内容。[6]
例如,一种软件分析患者影像、识别可疑病灶并为医生提供诊断信息,另一种仅按既定规则存储、传输和检索影像。前者提供的分析结果用于诊断,应结合其预期用途评估医疗器械软件属性;后者则更多的是承担影像信息管理等功能。两类软件虽都在医院使用,是否落入医疗器械的范围,仍需根据各自的预期用途和实际功能分别评估。[7]
确认属于医疗器械软件后,再开展器械风险分类。以诊疗决策型软件为例,MDR 附件八 Rule 11 规定,提供诊断或治疗决策信息的软件原则上属于 IIa 类;有关决定可能导致死亡或健康状况不可逆恶化时,属于 III 类,可能导致健康状况严重恶化或外科干预时,属于 IIb 类。对于驱动或影响医疗器械使用的软件,MDR 附件八第3.3节规定,其应与相关器械归入同一类别;独立于其他器械的软件,按自身用途开展风险分类。体外诊断软件则应依据 IVDR 的规则另行开展器械风险分类。[8]
MDR 第52条与 IVDR 第48条规定了不同类别的符合性评估程序。一般而言,MDR 下 IIa、IIb、III 类及无菌、具有测量功能或可重复使用外科器械等特殊 I 类器械,以及 IVDR 下 B、C、D 类和无菌 A 类器械,需要公告机构参与;普通 I 类及非无菌 A 类通常由制造商自行声明符合性。[9]
四、生产优化与药物研发中的AI
2026年修订后的AIA第6条第1a款规定,仅用于非安全相关的性能优化、效率提升、自动化或质量控制等用途的AI,不构成安全组件;第1b款同时明确,若发生故障或失灵时,会危及个人健康安全的AI,仍构成安全组件。
药企评估生产环节中应用的AI时,应先确定该AI产品或与其配合使用的设备,是否受AIA附件一所列产品法规管辖。对于用于受管辖设备的AI,再结合其具体功能和故障后果,判断它是否构成该设备的安全组件,并确认相关产品是否依法需要经过第三方符合性评估。
例如,仅用于非安全相关的排产或产能优化的AI,可按前述第6条第1a款判断;控制医疗设备安全参数的AI,则应根据第6条第1b款重点排查其一旦故障是否会危及患者或操作者安全。对于质检AI,还需查明漏检、错检可能造成什么后果、是否有其他配套安全措施能够发现并处理该等问题,以及该AI在相关产品中承担什么安全功能,据此判断其是否构成安全组件。
此外,AIA特别对科研和研发相关的AI设置了两类排除。第2条第6款排除了专门为科学研究与开发而开发并投入使用、且仅用于该目的的AI系统或模型;第8款排除了AI系统或模型投放市场/投入使用前的研究、测试和开发活动,但不包括真实环境测试。前者关注系统的专门科研用途,后者关注AI本身所处的研发阶段。
例如,药企使用已经上市的通用商业AI筛选候选化合物或辅助文献研究,属于利用AI开展科研。此时,评估重点是第2条第6款,即该AI系统是否专门为科研开发并仅用于该目的。第8款针对的则是AI系统或模型本身上市、投入使用前的研发活动。企业如拟适用上述两类排除,应分别核对排除的对象和条件。[10]
五、企业角色与合规义务判断
AIA第3条区分AI系统的“提供者”与“部署者”:自行开发或委托开发AI系统,并以自身名称或商标将其投放市场或投入使用的主体,属于提供者;企业将AI系统用于自身业务,并负责安排和管理其使用的,通常属于部署者。
第25条进一步规定,分销者、进口者、部署者或其他第三方,在下列情况下承担提供者义务:在已投放市场或投入使用的高风险系统上冠以自身名称或商标;对该类系统作出实质性修改,修改后仍属高风险;改变已投放市场或投入使用的原属非高风险系统的预期用途,使其成为高风险系统。
企业采购第三方AI后,可先按实际使用方式确认部署者角色,再对照上述条件核查后续贴牌、修改或用途调整是否会导致责任主体发生变化。[11]
对按照产品路径认定为高风险的医疗器械AI,AIA第43条第3款要求,将适用的AI系统要求纳入MDR/IVDR的符合性评估程序。因此,企业开展器械上市前评估时,应一并证明相关AI符合AIA的要求。上市后,提供者还应按第72条建立与AI技术特点及系统风险相适应的监测体系,持续评估其合规情况。
高风险系统部署者则应按第26条采取相应技术和组织措施,确保依说明书使用系统,安排具备相应能力、培训、权限及支持的人员实施人工监督,并按适用要求监测运行、处理风险或严重事件。
因此,采购并使用第三方AI的企业作为系统部署者,合规安排的重点可以落在使用流程的管理和监督上;而作为系统提供者的企业,则需要在整体的组织和系统层面落实前述AIA的合规要求。对于医疗器械企业而言,若其作为AI提供者,可考虑将AIA的合规要求融入现有器械合规内控流程,可先梳理此前为MDR/IVDR符合性评估建立的质量管理体系、技术文件和验证材料,再结合AI的具体功能、版本及预期用途,检查哪些要求已有相应制度或材料支持,哪些需要补充。上市后的监测工作,也可与现有器械上市后管理统筹安排。[12]
此外,AIA第50条根据系统功能、企业角色和使用方式设置了AI系统的透明度义务。高风险及非高风险AI系统均需核查该条是否适用;高风险系统符合相应条件时,应在履行前述义务的同时承担透明度义务。
企业作为AI系统提供者时,需区分两类要求:对于直接与自然人互动的系统,第50条第1款规定了互动告知义务。例如,提供诊疗问答AI的企业,应根据具体互动方式及该款规定的例外,判断是否需要明确告知患者正在与AI互动。对于生成合成音频、图像、视频或文本的系统,第50条第2款则要求在输出内容上添加机器可读标识,使其可被检测为AI生成或操纵的内容。[13]
企业作为AI系统部署者时,还需关注内容的发布用途。如发布的内容属于“深度伪造”的图像、音频或视频,或为了向公众告知公共利益事项而发布由AI生成或操纵的文本,应按第50条第4款判断是否需要披露内容由AI生成或操纵。
六、AIA的分阶段生效及企业应对
AIA已于2024年8月1日生效,同时为不同义务规定了不同的开始适用日期。按2026年修正后的第113条,第50条规定的透明度要求原则上自2026年8月2日起适用;第三章第1至3节(第6条第5款除外)中的高风险分类、系统要求及主体义务,分别自2027年12月2日(附件三场景路径)和2028年8月2日(附件一产品路径)起适用。[14] 对既有的高风险AI系统,企业应按第111条第2款的要求,核对该系统首次投放欧盟市场或投入使用时间及相关适用日期后AI系统是否发生显著变化等过渡条件,据此确定适用的义务和履行期限。[15]
现阶段,企业可按AI的系统或功能模块建立清单,记录欧盟投放及使用情况、预期用途、企业角色及高风险评估与初步判断等。对于2026年8月2日前已经投放市场、生成合成音频、图像、视频或文本的AI系统,其提供者应按第111条第4款,于2026年12月2日前落实第50条第2款要求的机器可读标识等透明度义务。
2027年12月2日前,建议优先完成附件三场景的评估和合规准备。根据系统清单,筛查急诊分诊、招聘筛选、员工绩效评价等用途,记录高风险判断或例外适用的依据。对届时需要履行高风险义务的系统,应根据企业的提供者或部署者角色,明确责任团队,补充所需技术文件、操作流程及人员培训,并在相关要求开始适用前完成验证。
面向2028年8月2日起适用的产品路径高风险要求,相关AI系统提供者应结合产品上市计划,将AIA的要求纳入器械上市前符合性评估计划。[16] 对于届时需要履行相应义务的系统,可结合既有质量管理体系、技术文件和验证材料确定补充工作,并为测试及公告机构评估预留时间。
结 语
对医药和医疗器械企业而言,AIA的影响将逐步体现在产品设计、评估程序和上市安排中。尤其是符合高风险条件的医疗器械AI,适用的AI要求将被纳入医疗器械的第三方符合性评估程序,为此,相应的技术和管理准备也需要提前纳入企业的产品计划中。
企业宜在确定欧盟产品方案时,一并考虑AIA的要求、相应合规措施的实施成本及第三方符合性评估的预计周期,让研发、注册与法务团队能够尽早就产品功能、预期用途和上市安排形成共识。
[注]
[1] 《人工智能法案》(Regulation (EU) 2024/1689,以下简称“AIA”),第2条第1款(a)至(c)项。https://ai-act-service-desk.ec.europa.eu/en/ai-act/article-2。本文依据《人工智能法案》及其修正法规 Regulation (EU) 2026/1744;条文阅读参考 EUR-Lex 的2026年7月27日合并文本。https://eur-lex.europa.eu/eli/reg/2024/1689/oj/eng;https://eur-lex.europa.eu/eli/reg/2026/1744/oj/eng;https://eur-lex.europa.eu/legal-content/EN/TXT/?uri=CELEX:02024R1689-20260727。
[2] AIA 第3条第1项;欧盟委员会《AI 系统定义指南》(C(2025) 5053 final,2025年7月29日)第8、14至20、26至28段。https://ai-act-service-desk.ec.europa.eu/en/ai-act/article-3;https://ai-act-service-desk.ec.europa.eu/sites/default/files/2026-01/guide-definition_en.pdf。指南说明,推断既包括使用阶段基于输入产生输出,也涵盖构建阶段从输入或数据中推导模型或算法;部署后表现出适应性属于可有的特征。
[3] MDR 第52条;IVDR 第48条。https://eur-lex.europa.eu/eli/reg/2017/745/oj/eng、https://eur-lex.europa.eu/legal-content/EN/ALL/?uri=CELEX:32017R0746。
[4] AIA 第6条第2款、附件三第4项及第5项(a)、(c)、(d)。https://ai-act-service-desk.ec.europa.eu/en/ai-act/article-6;https://ai-act-service-desk.ec.europa.eu/en/ai-act/annex-3。
[5] AIA 第6条第3、4款。https://ai-act-service-desk.ec.europa.eu/en/ai-act/article-6。
[6] MDCG 2019-11 Rev.1,第3、4节。https://health.ec.europa.eu/document/download/b45335c5-1679-4c71-a91c-fc7a4d37f12b_en?filename=mdcg_2019_11_en.pdf;MDR 第2条第(1)、(12)项。https://eur-lex.europa.eu/eli/reg/2017/745/oj/eng。
[7] MDR 第2条第(1)、(2)、(12)项及序言第19段。https://eur-lex.europa.eu/eli/reg/2017/745/oj/eng;MDCG 2019-11 Rev.1(2025年6月),第3节。https://health.ec.europa.eu/document/download/b45335c5-1679-4c71-a91c-fc7a4d37f12b_en?filename=mdcg_2019_11_en.pdf。
[8] MDR 附件八第3.3节;MDCG 2019-11 Rev.1 第4.1节。指南进一步说明,软件如果既有自身的医疗用途,又驱动或影响硬件器械使用,应根据自身用途分类,且风险类别不得低于相关硬件器械。https://health.ec.europa.eu/document/download/b45335c5-1679-4c71-a91c-fc7a4d37f12b_en?filename=mdcg_2019_11_en.pdf。
[9] MDR 第52条第3至8款;IVDR 第48条第3、7、9、10款。MDR 原文;IVDR 原文。
[10] AIA 第2条第6、8款及序言第25段。https://ai-act-service-desk.ec.europa.eu/en/ai-act/article-2;https://ai-act-service-desk.ec.europa.eu/en/ai-act/recital-25。
[11] AIA 第3条第(3)、(4)项及第25条第1款。https://ai-act-service-desk.ec.europa.eu/en/ai-act/article-3;https://ai-act-service-desk.ec.europa.eu/en/ai-act/article-25。部署者定义不包括纯个人非职业活动。“投入使用”的定义另见第3条第(11)项。第25条第1款(a)项同时保留有关义务另行分配的合同安排。
[12] AIA 第16条、第26条第1、2、5款、第43条第3款及第72条。https://ai-act-service-desk.ec.europa.eu/en/ai-act/article-16;https://ai-act-service-desk.ec.europa.eu/en/ai-act/article-43;https://ai-act-service-desk.ec.europa.eu/en/ai-act/article-72。部署者义务参见https://ai-act-service-desk.ec.europa.eu/en/ai-act/article-26。
[13] AIA 第50条第1、2、4、5款。https://ai-act-service-desk.ec.europa.eu/en/ai-act/article-50。告知、机器可读标识及发布披露的主体和条件应分别核查。第1款规定互动明显可辨识等例外;第2款包括标准编辑辅助等例外;第4款对经人工复核或编辑控制、且由相关主体承担编辑责任的公共利益文本发布设置例外。
[14] AIA 第113条第2段及第3段(c)项。https://ai-act-service-desk.ec.europa.eu/en/ai-act/article-113。
[15] AIA 第111条第2、4款。https://ai-act-service-desk.ec.europa.eu/en/ai-act/article-111。第2款对公共机构拟使用的高风险系统另有2030年8月2日的安排。第4款过渡要求的义务主体为相关 AI 系统提供者。
[16] AIA 第113条、第43条第3款;MDR 第52条;IVDR 第48条。https://ai-act-service-desk.ec.europa.eu/en/ai-act/article-113、https://ai-act-service-desk.ec.europa.eu/en/ai-act/article-43、https://eur-lex.europa.eu/eli/reg/2017/745/oj/eng、https://eur-lex.europa.eu/eli/reg/2017/746。